
XiaoMi-AI文件搜索系统
World File Search SystemSTK11
CTLA4 阻断可消除 KEAP1/STK11 相关的对 PD-(L)1 抑制剂的耐药性
对于晚期非小细胞肺癌 (NSCLC) 患者,与单独使用 PD-(L)1 抑制剂治疗相比,使用 CTLA4 抑制剂和 PD-1 或 PD-L1 抑制剂(下称 PD-(L)1 抑制剂)的双重免疫检查点阻断 (ICB) 具有更高的抗肿瘤活性和免疫相关毒性。然而,目前还没有经过验证的生物标志物来确定哪些患者会受益于双重 ICB 1,2 。我们在这里表明,在随机 III 期 POSEIDON 试验中,当将 PD-L1 抑制剂 durvalumab 和 CTLA4 抑制剂 tremelimumab 的双重 ICB 添加到化疗中时,患有 STK11 和/或 KEAP1 肿瘤抑制基因突变的 NSCLC 患者可从临床受益,但不能从单独使用 durvalumab 中受益 3 。公正的基因筛选发现,这两种肿瘤抑制基因的缺失是导致 PD-(L)1 抑制耐药的独立驱动因素,并表明 Keap1 的缺失是双重 ICB 疗效的最强基因组预测因子——这一发现在几种 Kras 驱动的 NSCLC 小鼠模型中得到证实。在小鼠模型和患者中,KEAP1 和 STK11 的改变都与不良的肿瘤微环境有关,其特征是抑制性髓系细胞占优势、CD8 + 细胞毒性 T 细胞耗竭,但 CD4 + 效应亚群相对保留。双重 ICB 强效作用于 CD4 + 效应细胞,并将肿瘤髓系细胞区室重新编程为表达诱导型一氧化氮合酶 (iNOS) 的杀瘤表型,其与 CD4 + 和 CD8 + T 细胞一起发挥抗肿瘤功效。这些数据支持使用双重 ICB 化学免疫疗法来减轻患有 STK11 和/或 KEAP1 改变的 NSCLC 患者对 PD-(L)1 抑制的耐药性。

STK11 是一种潜在的治疗和预后生物标志物,与非小细胞肺癌的免疫浸润相关
目的:本研究旨在阐明丝氨酸苏氨酸激酶 11 (STK11) 在非小细胞肺癌 (NSCLC) 中的作用,特别是其在 KRAS 突变 NSCLC 对抗 PD-1 单克隆抗体治疗的耐药性中的作用。该研究还探讨了 STK11 改变对预后、蛋白质相互作用、免疫细胞参与和药物敏感性的影响。方法:进行全面的生物信息学分析以评估各种 NSCLC 亚型中的 STK11 表达水平和突变谱。该研究将这些发现与临床病理特征相关联,并评估了免疫细胞浸润、免疫微环境和潜在的治疗选择。还进行了分子对接分析以研究与各种抑制剂的相互作用。结果:结果显示整个 NSCLC 中的 STK11 表达升高,突变率为 14%,并且与良好的预后相关。发现 STK11 表达与免疫细胞浸润和以免疫活性较低为特征的冷免疫微环境相关。 Nutlin-3a (-) 被确定为 STK11 突变 NSCLC 病例的潜在治疗选择。分子对接分析提供了与各种抑制剂相互作用的见解,为个性化治疗策略提供了前景。结论:本研究强调 STK11 是 NSCLC 的双重预后和治疗生物标志物。研究结果强调了 STK11 与免疫活动之间的复杂相互作用,为 NSCLC 的个性化治疗方法提供了创新途径。关键词:非小细胞肺癌、STK11、免疫细胞浸润、预后生物标志物、治疗生物标志物、免疫疗法耐药性
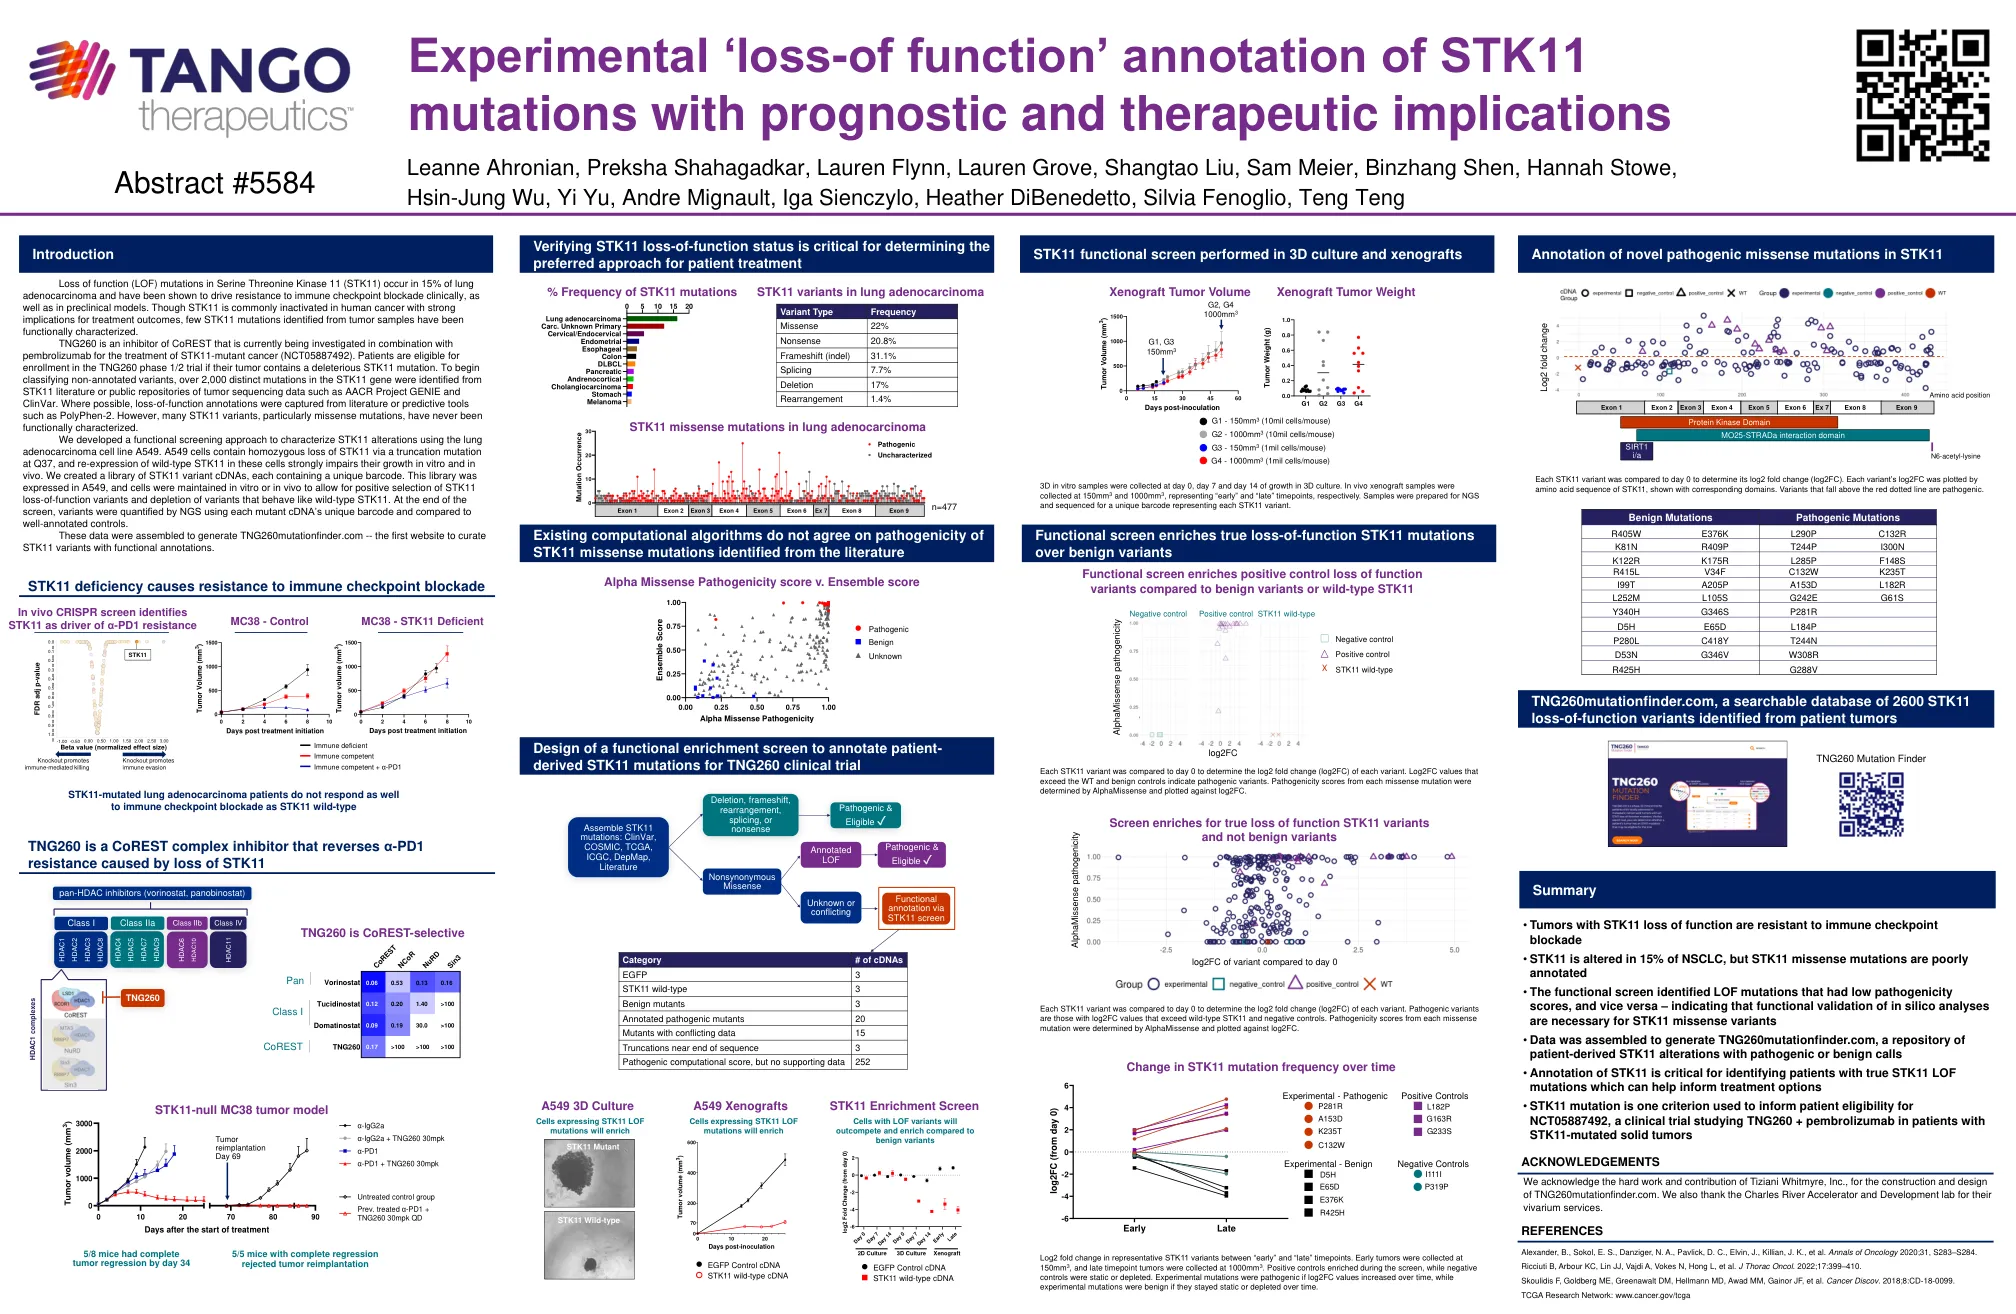
STK11的实验“功能丢失”注释...
丝氨酸苏氨酸激酶11(STK11)中功能(LOF)突变的丧失发生在15%的肺腺癌中,并且已被证明在临床上以及临床前模型中促进了对免疫检查点阻断的抗性。尽管STK11在人类癌症中通常被灭活,对治疗结果的影响很大,但是从功能上表征了从肿瘤样品中鉴定出的STK11突变。TNG260是Corest的一种抑制剂,目前正在研究与Pembrolizumab结合使用STK11-突变癌(NCT05887492)。患者有资格参加TNG260期1/2期试验,如果他们的肿瘤含有有害的STK11突变。为了开始对未经注销的变体进行分类,从STK11文献或肿瘤测序数据的公共存储库中鉴定出超过2,000个不同的突变,例如AACR Project Genie和Clinvar。在可能的情况下,从文献或诸如Polyphen-2之类的预测工具中捕获了功能丧失注释。但是,许多STK11变体,尤其是错义突变,从未在功能上表征。我们开发了一种功能筛选方法,使用肺腺癌细胞系A549表征STK11改变。A549细胞包含通过Q37处的截短突变纯合损失STK11,并且在这些细胞中重新表达了野生型STK11的表达,严重损害了它们在体外和体内的生长。我们创建了一个STK11变体cDNA的库,每个cdnas包含一个唯一的条形码。在屏幕末端,使用每个突变cDNA的独特条形码通过NGS对变体进行了定量,并将其与良好的对照对照进行了比较。该文库在A549中表达,并在体外或体内保持细胞,以允许对STK11功能丧失变体进行积极选择,并且耗尽了像野生型STK11的变体。这些数据被组装成生成TNG260Muntfinder.com-第一个策划具有功能注释的STK11变体的网站。

tng260:一种新型,口服活性的corest选择性脱乙酰基酶抑制剂,用于治疗STK11-突变体癌症
tng260:一种新型,口服活性的corest选择性脱乙酰基酶抑制剂,用于治疗STK11-突变体癌症

依维莫司治疗患有 TSC1、TSC2、NF1、NF2 或 STK11 突变的晚期实体恶性肿瘤患者的 II 期研究
哺乳动物雷帕霉素靶蛋白 (mTOR) 是一种调节细胞生长、增殖和存活的关键蛋白激酶 (1)。mTOR 通路的激活与多种恶性肿瘤的发展有关 (2,3)。这种蛋白激酶主要通过 AKT 和结节性硬化症复合体 (TSC1/TSC2) 的 PI3K 通路激活 (1)。该通路还受肿瘤抑制因子(如 STK11 和 NF1 )的调节,这些因子在不同癌症中经常发生改变 (4,5)。STK11 (也称为 LKB1 )通过激活 AMPK 和磷酸化 TSC2 来激活 mTOR,而 NF1 通过终止 RAS 蛋白的活性状态来阻止下游 mTOR 通路的激活 (4,5)。TSC1、TSC2、STK11 和 NF1 基因突变可导致 mTOR 通路失调并促进肿瘤细胞生长 (6)。因此,抑制 mTOR 可以成为一种治疗携带肿瘤抑制因子(如 STK11、NF1、TSC1 和 TSC2)突变的实体肿瘤的方法。

对患有TSC1,TSC2,NF1,NF2或STK11突变的晚期固体恶性肿瘤患者的Everolimus的II期研究
雷帕霉素(MTOR)哺乳动物靶标是一种关键蛋白激酶,可调节细胞生长,增殖和存活率(1)。 MTOR途径的激活与几种恶性肿瘤的发展有关(2,3)。 该蛋白激酶主要通过AKT和结节性硬化症复合物(TSC1/TSC2)通过PI3K途径激活(1)。 该途径也受肿瘤抑制剂(例如STK11和NF1)的调节,这些途径经常在不同的癌症中改变(4,5)。 stk11,也称为LKB1,通过激活AMPK和TSC2的磷酸化激活MTOR,而NF1通过终止Ras蛋白的活性状态(4,5)来阻止MTOR途径的下游激活。 TSC1,TSC2,STK11和NF1基因中的突变会导致MTOR途径失调并促进肿瘤细胞的生长(6)。 抑制mTOR可以代表一种治疗固体瘤的方法,该方法在STK11,NF1,TSC1和TSC2等肿瘤抑制子中含有突变。哺乳动物靶标是一种关键蛋白激酶,可调节细胞生长,增殖和存活率(1)。MTOR途径的激活与几种恶性肿瘤的发展有关(2,3)。该蛋白激酶主要通过AKT和结节性硬化症复合物(TSC1/TSC2)通过PI3K途径激活(1)。该途径也受肿瘤抑制剂(例如STK11和NF1)的调节,这些途径经常在不同的癌症中改变(4,5)。stk11,也称为LKB1,通过激活AMPK和TSC2的磷酸化激活MTOR,而NF1通过终止Ras蛋白的活性状态(4,5)来阻止MTOR途径的下游激活。TSC1,TSC2,STK11和NF1基因中的突变会导致MTOR途径失调并促进肿瘤细胞的生长(6)。抑制mTOR可以代表一种治疗固体瘤的方法,该方法在STK11,NF1,TSC1和TSC2等肿瘤抑制子中含有突变。