
XiaoMi-AI文件搜索系统
World File Search Systemfd
215310Orig1s000 - accessdata.fda.gov
NDA 多学科审查与评估 NDA 215,310 Mobocertinib(原名 TAK-788,AP32788) 第 7 页,共 286 页 表 22:合并既往铂类分析集和有或无既往抗 PD-(L)1 抗体的亚组的研究者评估的 cORR 和 DOR .............................................................................................................................137 表 23:重大方案偏差,主要疗效人群(FDA 表) .............................................................................................................................139 表 24:按亚组划分的客观缓解率(FDA 表) .............................................................................................144 表 25:多西他赛和 Mobocertinib 治疗结果总结 .............................................................................................147 表 26:携带 EGFR 外显子 20 插入突变的 NSCLC 患者使用 PD-(L)1 抑制剂和 Mobocertinib 治疗结果总结 ................................................................................................................................................................147 表 27:患者处置(所有分析人群;数据截止日期 2020 年 5 月 29 日)......................................................................................................152 表 28:患者研究药物暴露(所有分析人群;表 29:研究治疗时间和累积剂量(FDA 表) ......................................................................................................155 表 30:人口统计学特征(所有分析人群;数据截止日期 2020 年 5 月 29 日) .............................................................................................................156 表 31:基线特征(所有分析人群;数据截止日期 2020 年 5 月 29 日) .............................................................................................................157 表 32:研究中死亡情况总结(所有分析人群;数据截止日期 2020 年 5 月 29 日) .............................................................................................162 表 33:FDA 对合并安全性人群中与疾病进展不明确相关的治疗中出现的致命不良事件的因果关系评估(N=256)(FDA 表) ................................................................................................................................165 表 34:最常见(任何组中≥2% 的患者报告)按 SOC 和 PT 划分的治疗新出现的 SAE(所有分析人群;数据截止日期 2020 年 5 月 29 日).........................................................................................169 表 35:按 SOC 和 PT 划分的最常见(任何组内≥2% 的患者报告)治疗相关 SAE(所有分析人群;数据截止日期 2020 年 5 月 29 日).........................................................................................171 表 36:FDA 对导致主要安全人群 (n=114) 中停药的 TEAE 的分析(FDA 表).........................................................................173 表 37:FDA 对导致主要安全人群 (n=114) 中≥2% 的患者剂量中断和剂量减少的 TEAE 的分析(FDA 表)........................................................................................................................174 表 38:临床关注的 TEAE:搜索策略 ..............................................................175 表 39:临床关注的 TEAE – 总体、相关性、等级、严重性、停药(按安全性人群;数据截止日期 2020 年 5 月 29 日) .176 表 40:3 个安全性人群中 QTc 延长或室性心律失常 TEAE 患者的 FDA 分析(FDA 表) ................................................................................183

510(kc) 摘要 2012 年 11 月 2 日 - accessdata.fda.gov
向专业人员提供有关患者警报和其他医疗相关事件的补充信息。该产品可以将这些信息的全部或部分路由到选择性远程设备,例如集中式计算机站和移动通信设备。集中式计算机站和/或移动通信设备未确认是否收到警报消息或事件,也无法保证是否能传送到终端设备。主要警报通知是产生警报或事件的设备。本产品不旨在提供实时信息,也不是患者警报的来源,也不是警报设备的替代品。
215256Orig1s000 - accessdata.fda.gov
2.4 毫克索马鲁肽的疗效在三项 68 周随机双盲安慰剂对照试验和一项 68 周随机双盲安慰剂戒断试验中得到评估。第一项随机安慰剂对照试验评估了索马鲁肽作为低热量饮食和运动辅助疗法对非糖尿病患者的效果,第二项评估了索马鲁肽作为饮食和运动辅助疗法对 2 型糖尿病患者的效果,第三项评估了索马鲁肽作为强化饮食和运动辅助疗法对非糖尿病患者的效果。在随机戒断试验中,所有入组患者在 20 周剂量递增期内均接受索马鲁肽治疗,达到 2.4 毫克目标剂量的患者被随机分配继续接受索马鲁肽治疗或戒断安慰剂治疗,再接受 48 周治疗。

K200276 之间 - accessdata.fda.gov
系统监管类别:II 类 产品代码:POS 日期:2021 年 1 月 22 日 收到日期:2021 年 2 月 2 日 亲爱的 Richard Waite: 我们已审查了您根据第 510(k) 条提交的上市前通知,该通知表明您有意销售上述器械,并已确定该器械与 1976 年 5 月 28 日(医疗器械修正案颁布日期)之前在州际贸易中合法销售的同类器械或已根据《联邦食品、药品和化妆品法案》(法案)的规定重新分类的器械基本等同,这些器械不需要获得上市前批准申请(PMA)的批准。因此,您可以根据该法案的一般控制规定销售该器械。虽然这封信将您的产品称为器械,但请注意,一些已获批准的产品可能是组合产品。位于 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpmn/pmn.cfm 的 510(k) 上市前通知数据库可识别组合产品提交。该法案的一般控制条款包括年度注册、设备列表、良好生产规范、标签以及禁止贴错标签和掺假的要求。请注意:CDRH 不会评估与合同责任担保相关的信息。但我们提醒您,设备标签必须真实且不得误导。如果您的设备被归类(见上文)为 II 类(特殊控制)或 III 类(PMA),则可能会受到其他控制。影响您设备的现有主要法规可在《联邦法规》第 21 篇第 800 至 898 部分中找到。此外,FDA 可能会在《联邦公报》上发布有关您设备的进一步公告。请注意,FDA 发布实质等效性判定并不意味着 FDA 已判定您的设备符合该法案的其他要求或其他联邦机构管理的任何联邦法规和规章。您必须遵守该法案的所有要求,包括但不限于:注册和登记(21 CFR 第 807 部分);标签(21 CFR 第 801 部分);医疗器械报告(医疗器械相关不良事件报告)(21 CFR 803)
510(k) 摘要 - accessdata.fda.gov
在 306 份回顾性冷冻临床样本上,BinaxNOW® 流感 A 和 B 测试与当前 NOW® 流感 A 测试进行了性能比较,并在 303 份回顾性冷冻临床样本上与 NOW® 流感 B 测试进行了性能比较。所有临床样本均从美国南部、东北部和中西部地区的多家诊所、诊所和医院以及瑞典的一家医院的有症状患者中采集。接受测试的人群中 53% (53%) 为男性,47% 为女性,64% 为儿童(< 18 岁),36% 为成人(Ž:18 岁)。鼻腔冲洗/抽吸物样本约占测试样本的 57%,而鼻咽拭子占 42%。根据患者年龄和性别或测试样本类型,测试性能没有差异。

4 美国食品和药品 - accessdata.fda.gov
请注意,FDA 发布的实质等同性认定并不意味着 FDA 已认定您的器械符合该法案的其他要求或其他联邦机构管理的任何联邦法规。您必须遵守该法案的所有要求,包括但不限于:注册和列名(21 CFR 第 807 部分);标签(21 CFR 第 801 部分);器械的医疗器械报告(医疗器械相关不良事件报告)(21 CFR 803)或组合产品的上市后安全报告(21 CFR 4,子部分 B)(请参阅https://www.fda.gov/combination-products/guidance-regulatory-information/postmarketing-safety-reporting-combination-products);器械质量体系 (QS) 法规(21 CFR 第 820 部分)中规定的良好生产规范要求或组合产品的现行良好生产规范(21 CFR 4,子部分 A);以及如果适用的话,电子产品辐射控制规定(该法第531-542节);21 CFR 1000-1050。
761161Orig1s000 - accessdata.fda.gov
申请人于 2020 年 5 月 27 日提交了原始 BLA,寻求加速批准。BLA 于 2021 年 4 月 27 日收到完整回复,基于 CMC 制造重大缺陷以及在有可用疗法时使用加速批准 (AA) 途径。OPQ 团队得出结论,原始申请中提交的数据不足以支持这样的结论:PRX102 的制造得到良好控制,并且将产生在保质期内纯净有效的产品。对药品生产现场的记录检查导致对该设施提出了暂停建议,并且由于 COVID 相关旅行问题,尚未对药物物质现场进行检查。在 PRX102 的初始审查周期中,ERT Fabrazyme(阿加糖酶β)的 BLA 从加速批准转为传统批准,使 Fabrazyme 成为一种可用的疗法,与考虑将 AA 用于治疗法布里病的其他药物有关。因此,PRX102 不再符合 AA 资格,因为没有足够的证据来确定 PRX102 是否比现有治疗 (Fabrazyme) 为患者提供了有意义的治疗益处。在此次重新提交中,申请人提交了研究 PB-102-F20 (F20) 的结果,这是一项随机、双盲、主动对照研究,旨在寻求 PRX102 的传统批准。

213871Orig1s000 - accessdata.fda.gov
在审查 NDA 213871 期间,DDD 使用了有关托法替尼(另一种 JAK 抑制剂)安全性的新信息来指导其对 abrocitinib 的上市后安全要求。a 如下所述,新信息证实了主要不良心血管事件 (MACE)、恶性肿瘤和血栓形成是使用托法替尼治疗的安全风险。b 将这些风险评估为通常由 JAK 抑制可能产生的影响,DDD 将 MACE、恶性肿瘤和血栓形成归类为 abrocitinib 治疗特应性皮炎的重要潜在上市后安全风险。本 ARIA 充分性备忘录介绍了 OSE 对 abrocitinib 的 ARIA 充分性评估以及特应性皮炎患者的 MACE、恶性肿瘤和血栓形成等严重不良事件。四个信息来源支持对阿布替尼上市后安全性的担忧:(1)另一种 JAK 抑制剂安全性的随机上市后研究,(2)阿布替尼临床研究中的不良事件,(3)JAK 抑制引起的全类生化毒性,以及(4)治疗作用机制(免疫抑制)。 1. 另一种 JAK 抑制剂的研究(在类风湿关节炎患者中,2 种剂量的 JAK 抑制剂与肿瘤坏死因子 (TNF) 抑制剂进行比较的 3b/4 期随机安全性终点研究)该研究将≥50 岁的类风湿关节炎患者和≥1 种心血管疾病风险因素随机分配到以下治疗组:(a) 每日 10 毫克的 JAK 抑制剂(1456 名患者,平均随访期 3.64 年),(b) 每日 5 毫克的 JAK 抑制剂(1455 名患者,平均随访期 3.77 年),或 (c) 肿瘤坏死因子-α (TNF;1451 名患者,平均随访期 3.77 年)。与接受 TNF 抑制剂治疗的患者相比,接受 JAK 抑制剂治疗的患者更容易发生 MACE、恶性肿瘤和血栓形成(表 1)。
215841Orig1s000 - accessdata.fda.gov
-------------------------------------------------------------------------------------------- 这是一份已电子签名的电子记录的表示。以下是该电子记录的所有电子签名的表现形式。 -------------------------------------------------------------------------------------------------------- /s/ ------------------------------------------------------------------------
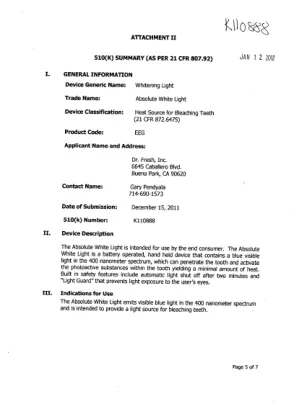
1月1日1月22012 -AccessData.fda.gov
请注意,FDA发布实质性的确定并不意味着FDA已经确定您的设备符合该法案的其他要求或其他联邦机构管理的任何联邦法规。您必须遵守所有法案的要求,包括但不限于:注册和上市(21 CFR第807部分);标签(21 CFR第801部分);医疗设备报告(报告与设备相关的不良事件的报告)(21 CFR 803);质量系统(QS)规定中规定的良好制造实践要求(21 CFR第820部分);如果适用,则电子产品辐射控制规定(该法第531-542节); 21 CFR 1000- 1050。