
XiaoMi-AI文件搜索系统
World File Search SystemD1

TotalSeq™-D1250 抗人 CD227 (MUC-1) 抗体
仅供研究使用。不可用于诊断或治疗。本产品受条款和条件(包括有限许可,位于 www.biolegend.com/terms )(“条款”)的约束,并且只能按照条款中的规定使用。在不限制上述条款的情况下,未经 BioLegend 明确书面批准,不得将 BioLegend 产品用于条款中定义的任何商业用途、以任何形式转售、用于制造、逆向工程、测序或以其他方式研究或用于了解其设计或成分。无论本文档中提供的信息如何,用户均应自行负责确定任何许可要求


SNORD116和生长激素疗法影响Prader – Willi综合征IGFBP7
目的:Prader - Willi综合征(PWS)是一种神经发育障碍,由于位于15q11-Q13染色体上的印迹基因的缺乏症,导致下丘脑功能障碍。中,SNORD116基因对于PWS表型的表达至关重要。我们旨在阐明SNORD116在细胞和动物模型中在生长激素治疗(GHT)方面的作用,这是PWS的主要批准治疗。方法:我们从GH处理的PWS患者中收集了血清和诱导的多能干细胞(IPSC),以分化为多巴胺能神经元,并同时使用SNORD116敲除小鼠模型。我们分析了与GH反应性有关的因素的表达。结果:我们发现在幼稚的PWS患者中循环IGFBP7水平升高,在GHT下IGFBP7水平正常化。我们发现SNORD116基因敲除小鼠的大脑以及来自SNORD116删除的PWS患者的IPSC衍生的神经元中的IGFBP7水平升高。PWS患者中IGFBP7的高循环水平可能是由于IGFBP7表达增加和通过下调Proconvertase PC1而导致的IGFBP7表达和IGFBP7裂解的降低。 结论:SNORD116缺失会影响IGFBP7水平,而PWS患者的GHT下IGFBP7降低。 与IGF1相互作用的IGFBP7水平的调节对GHT下的PWS的病理生理学和管理具有影响。PWS患者中IGFBP7的高循环水平可能是由于IGFBP7表达增加和通过下调Proconvertase PC1而导致的IGFBP7表达和IGFBP7裂解的降低。结论:SNORD116缺失会影响IGFBP7水平,而PWS患者的GHT下IGFBP7降低。与IGF1相互作用的IGFBP7水平的调节对GHT下的PWS的病理生理学和管理具有影响。

D1460范围
• BS EN 60839-compliant • 9A maximum output • 1A constant current battery charging • 9 switched 1A outputs protected by PTC resettable fuses with fuse monitoring • Outputs can be connected in parallel for higher current loads • Individual output switching selected by jumper link • Outputs can be divided into two separate switched groups and an ‘always-on' group • Group switching by applying a positive voltage to three control inputs • Group 1 and group 2 can be switched individually with an ‘all groups switched-off' override • All outputs protected from inductive load transients • Current limited 1A constant current battery charging • Fully protected battery charging circuit • Battery health impedance testing and reporting • Battery presence detection • PSU operation and status monitoring • Over-voltage shutdown protection • Individual PSU fault, Battery fault and AC power fault outputs • On board 16-LED status display • External LED \ OK indicator Battery充电输出电池充电电路提供了1A恒电流输出,旨在在24小时内充电24AH或较小至80%的电池。输出是短路,超载和反向极性连接的。PSU确定指示器和交流故障继电器

上调的LIMD1通过抑制YAP1/AKT/GSK3 <03B2>信号
YAP1(是相关的蛋白1)是河马SIG NALING途径中至关重要的转录共激活因子,主要通过磷酸化调节。当磷酸化时,YAP1通常保留在细胞质中,从而防止其转移到核向Acti vate转录中。因此,抑制YAP1磷酸化可以增加其核浓度,增强其转录活性并影响特定靶基因的表达[3]。研究表明,激活YAP1支持心肌细胞的生长和生存,可能会缓解心肌肥大和HF [4,5]。升高的YAP1水平还会导致Akt磷酸化增加,从而抑制GSK3β,从而增强了FOXM1的表达并有助于心肌细胞肥大和纤维化[6]。在那里,靶向YAP1激活可能是逆转病理心肌肥大的至关重要方法。

PD1/PDL1抑制后颈部和颈部鳞状细胞癌的肿瘤生长动力学的过度增长和影响
对ICI的主要耐药性在包括HNSCC在内的所有肿瘤类型中都经常存在,并且涉及几乎60%的患者总体上[7]。令人担忧的是,有些患者甚至会在免疫疗法[过度疾病(HPD)] [8]中经历肿瘤生长动力学(TGK)加速。在2017年回顾了来自四个不同机构的PD1/PDL1抑制剂的34例患者的医学图表,发现HPD经常出现(29%),并且结果较差[8]。其他研究发现在不同肿瘤类型的HPD速率不同[9,10],但没有一致的预测基因组或临床特征。所有人都是回顾性的,没有控制臂。因此,HPD与ICI的因果关系尚未得到证明,并且在观察到的病例中不能排除该疾病的自然演变。许多临床前研究都有假设的机制,但没有明确的生物学解释。
MED102 2024 – 2025
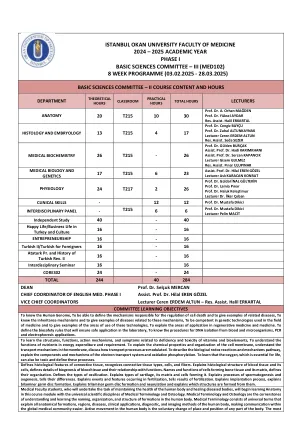
了解人类基因组,能够定义负责调节细胞死亡的机制并举例说明相关疾病,了解遗传机制并举例说明与这些机制相关的疾病,精通医学领域使用的遗传技术并举例说明这些技术的使用领域,解释再生医学和医学的应用领域。定义确保实验室安全应用的生物安全规则,了解从血液和微生物中分离 DNA 的程序、PCR 和电泳应用。学习与维生素和生物元素缺乏和毒性相关的结构、功能、作用机制和症状,了解营养素在能量消耗和需求中的作用。解释细胞膜的化学性质和组织,了解膜中的运输机制,讨论如何调节运输过程。描述生物氧化还原反应和机制途径,解释电子传递系统和氧化磷酸化的成分和机制。了解生命所必需的氧气也可能有毒,并定义这些过程。定义结缔组织的组织学特征,识别结缔组织类型、细胞和纤维。解释血液组织及其细胞的组织学结构,定义血液组织的生物发生细节及其与功能的关系。形成骨组织及其基质的细胞的名称和功能,定义其组织。定义骨化类型。解释软骨的类型、其基质和形成软骨的细胞。解释精子发生和卵子发生的过程,说明它们的区别。解释受精过程中发生的事件和特征,说明受精的结果。解释植入过程,解释双胺生殖盘的形成。解释三层生殖盘的形成和神经管形成,并解释由它们形成的结构。医学院学生将承担维护人体健康和治愈患病身体的任务,他们将在本课程模块中开始学习解剖学,以及医学术语和骨科学等通用科学学科。医学术语和骨科学是理解和学习人体构造的命名、组织和结构的基石。医学术语由通用术语组成,用于解释人体的所有解剖构造、区域、疾病、临床应用、诊断和成像方法,使全球医学界的交流更加容易。人体的主动运动是身体任何部位的位置和位置的自愿变化。最

文章人类IPSC衍生的肌肉细胞是研究EDMD1发病机理的新模型。
†最后一位联合作者摘要Emery-Dreifuss肌肉营养不良1型(EDMD1)是由EMD基因突变引起的罕见遗传疾病,该突变编码编码核包膜蛋白Emerin。尽管了解了疾病的遗传基础,但肌肉和心脏发病机理的分子机制仍然难以捉摸。进展受患者衍生样品的可用性有限的限制,因此迫切需要人类特异性的细胞模型。在这项研究中,我们介绍了诱导多能干细胞(IPSC)系的产生和表征,这些细胞(IPSC)系来自携带EMD突变的EDMD1患者,这些突变导致EMD突变,这些突变与健康供体的IPSC一起导致截断或缺失。患者特异性的IPSC表现出稳定的核型,保持适当的形态,表达多能标记,并证明将分化成三个细菌层的能力。为模型EDMD1,这些IPSC被分化为肌源性祖细胞,成肌细胞和多核肌管,这些肌管代表了肌发生的所有阶段。每个发育阶段都通过特定于阶段的标记的存在来验证,从而确保模型的准确性。我们提出了第一个基于IPSC的体外平台,该平台捕获了肌发生过程中EDMD1发病机理的复杂性。该模型可以显着有助于理解疾病机制,并为EDMD1制定靶向的治疗策略。

在空间等离子体物理学
(每周全日制 / 40小时)在由卡罗琳·贝尔格默(Caroline Berghammer)领导的家庭和劳动力市场研究小组中,最初的3年。最多可能会延长5年。起始日期是2025年4月1日或之后尽快。我们正在寻找一位出色的博士后研究人员,以加入“在灵活的工作世界中的家庭和不平等”项目(Flin;由ERC合并赠款资助)。该项目使用国际时使用数据和其他数据源来调查家庭时间(与儿童和伴侣的时间)的灵活工作(在家中工作)的作用,并在分发夫妻付费和无偿工作中的性别平等。您的未来地位是奥地利科学学院维也纳人口研究所,该学院是维特根斯坦人口统计学与全球人力资本中心(IIASA,OEAW,VIENNA大学)的成员。您将加入一个动态的研究环境,科学家在社会科学中从事各种各样的学科。您的任务:

急性髓样白血病中的Smad1损失KMT2A
结果:在这里,我们报告了KMT2A :: AFF1和KMT2A :: MLLT3融合基因依赖性基因的下调Smad1(TGF-B信号轴转录因子)。SMAD1表达在大多数AML患者样品和包含两个融合基因KMT2A :: AFF1和KMT2A :: MLLT3的细胞系中丢失。SMAD1表达的丧失是通过将两个KMT2A融合基因引入造血干细胞和祖细胞中的。SMAD1的损失与具有KMT2A :: AFF1和KMT2A :: MLLT3的测试细胞中SMAD1启动子的H3K4me3水平显着降低。Smad1在具有KMT2A :: AFF1融合基因的细胞中的表达影响了细胞在体外的体外和影响kmt2a :: aff1细胞系MV4-11的体外植入。在MV4-11细胞中Smad1表达引起Hoxa9和Meis1的下调,这是通过TGF-B刺激加强的。 此外,在MV4-11细胞中,SMAD1的存在敏化细胞对TGF-B介导的G1暂停。在MV4-11细胞中Smad1表达引起Hoxa9和Meis1的下调,这是通过TGF-B刺激加强的。此外,在MV4-11细胞中,SMAD1的存在敏化细胞对TGF-B介导的G1暂停。